
Par Hytanbio Tech | Mise à jour
Réponse courte. Précisez la configuration complète de l’expédition avant la mise en service des tests d’emballage du stylo d’injection : révision du dispositif, insert protecteur, carton, fermeture et itinéraire d’expédition. Définissez la condition que les stylos doivent respecter après les tests. Un carton qui semble intact peut encore contenir un bouchon déplacé ou un dispositif endommagé.
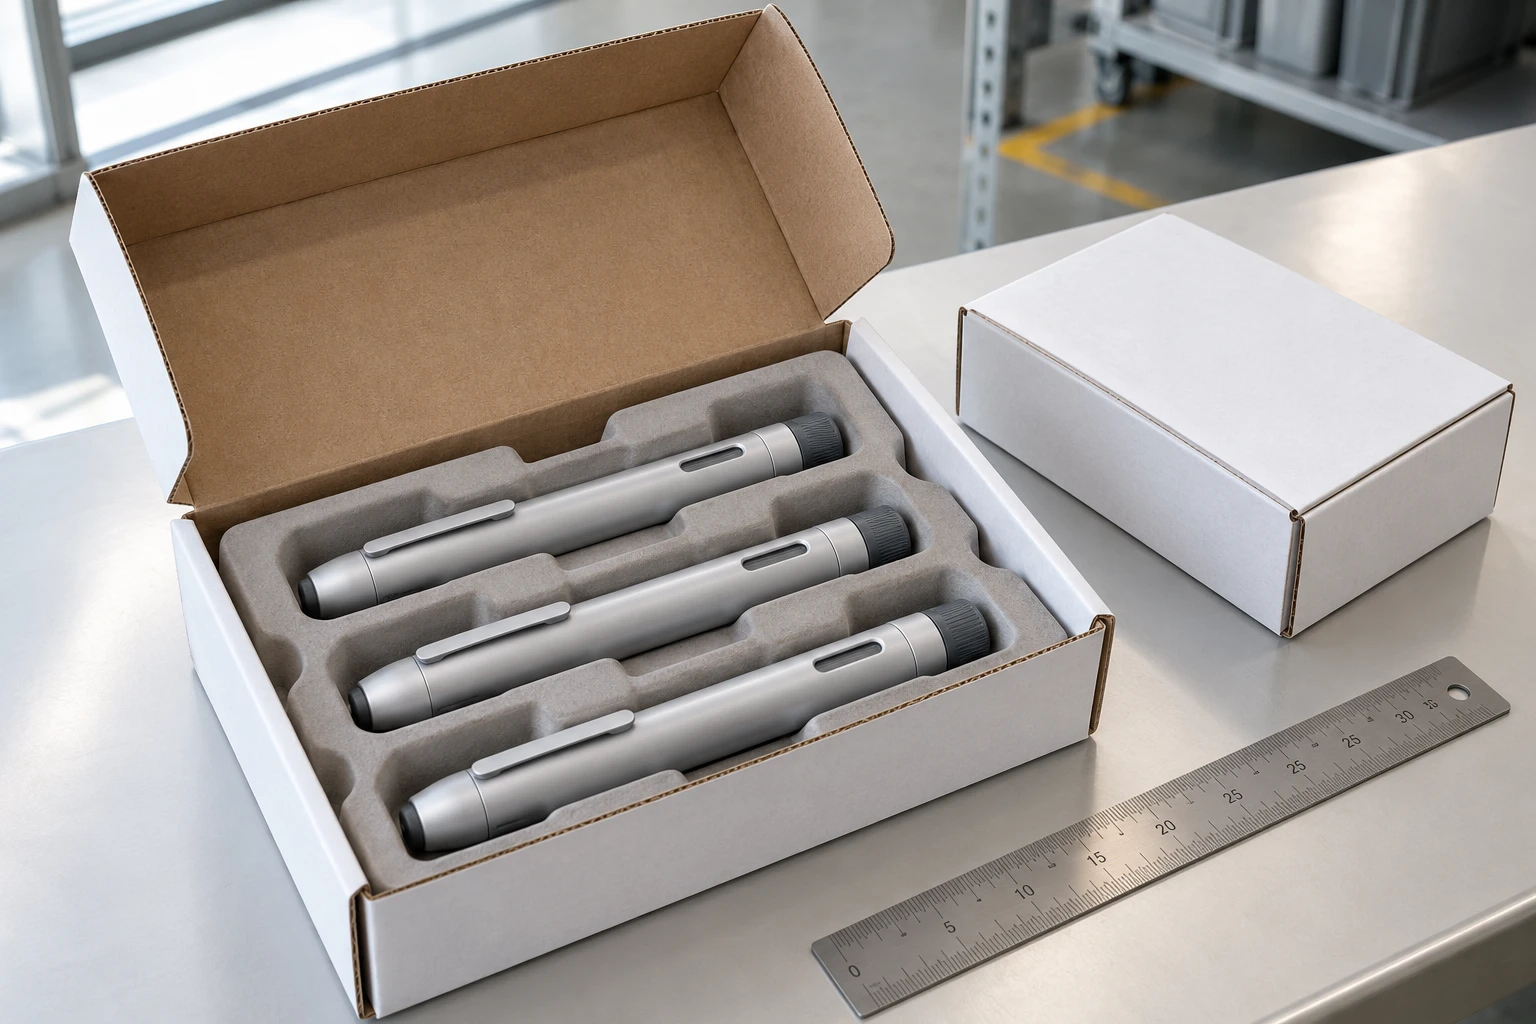
Choisissez un test de transit pour l’itinéraire d’expédition
Demandez comment la commande se déroulera avant de choisir une référence de test. Un carton d’échantillon envoyé par messagerie et un envoi de production palette rencontrent des conditions de distribution différentes. L’ISTA liste la procédure 3A pour les produits emballés expédiés via les systèmes de livraison de colis à 70 kg (150 lb) ou moins. Ce périmètre publié identifie un point de départ possible ; Il n’établit pas que chaque cargaison en dessous de cette masse appartient au même plan d’essai. L’ASTM D4169 fournit un cadre pour évaluer les unités d’expédition face aux risques de distribution anticipés et invite les lecteurs à considérer D7386 pour les colis monoparcelles. L’acheteur, le spécialiste de l’emballage et le laboratoire d’essais doivent s’accorder sur les hypothèses de l’itinéraire et la méthode applicable. Notez l’édition sélectionnée et la raison de sa sélection. Un devis indiquant uniquement les tests de transit laisse la configuration réelle de l’expédition et le champ d’évaluation non résolus.
Apports pour le cahier des charges du laboratoire
- Colis de colis, palette ou autre itinéraire de distribution prévu
- Hypothèses de masse, dimensions et orientation des cartons chargés
- Quantité de dispositif, révision de l’insert et construction de la boîte
- Matériaux de fermeture et tout emballage secondaire
- Responsabilités proposées en matière de conditionnement et d’inspection
- Méthode applicable, édition et critères d’acceptation convenus
Références : ISTA : Procédures de test, y compris la procédure 3A, ASTM International : ASTM D4169-23e1, Essais de performance des conteneurs et systèmes maritimes.
Écrivez les critères d’acceptation des dispositifs avant que la boîte ne soit testée
L’inspection doit suivre les risques de dommages identifiés pour le parc et le paquet proposés. Par exemple, un bouchon maintenu par un insert peu profond peut bouger pendant la distribution même lorsque la boîte d’expédition reste présentable. Il s’agit d’un mode de défaillance hypothétique, pas d’un résultat de test Hytanbio. L’équipe projet doit décider si la position du capuchon, les dommages au logement, l’état du sélecteur, la rétention du dispositif et les contrôles fonctionnels convenus doivent être retenus lors de la revue post-test. Identifier qui effectuera chaque vérification et quel dessin de dispositif définit une condition acceptable. Photographiez et enregistrez la configuration de départ afin que les observations ultérieures aient une référence claire. Séparez les critères esthétiques des critères fonctionnels ; Une boîte extérieure éraflée et un sélecteur endommagé nécessitent des décisions différentes. Si une exigence reste indéfinie lors de l’emballage des échantillons, notez l’écart avant que le laboratoire ne commence son travail.
Un compte rendu utile des résultats
- Identifiants d’exemple et révision du dessin de dispositif
- État pré-test et liste de contrôle d’inspection convenue
- Condition observée après l’évaluation spécifiée
- Décision d’acceptation, écarts et conclusions non résolues
Protection des transports séparés des exigences en matière de barrières stériles et de médicaments
Un corps vide OEM stylo, un dispositif stérile et un produit médicinal rempli peuvent nécessiter des preuves d’emballage différentes. ISO 11607-1 : 2019 concerne les emballages destinés à maintenir la stérilité des dispositifs médicaux stérilisés en phase terminale jusqu’à utilisation. Son champ d’application public précise également que des exigences supplémentaires peuvent être nécessaires pour les combinaisons médicamenteuse-dispositif. La norme nécessite donc une évaluation du périmètre avant d’apparaître dans la spécification d’un fournisseur de stylos. Une gouttière de protection pour appareils vides ne devient pas une barrière stérile parce qu’elle ressemble à un emballage médical. Pour les présentations de peptides ou d’insuline remplies, le candidat pharmaceutique doit définir toute exigence de stockage et de transport spécifique au produit. Une évaluation mécanique du transit ne peut pas établir la stabilité de la formulation ni une excursion de température autorisée. Gardez ces responsabilités visibles dans l’accord de développement afin qu’un devis d’emballage vide ne soit pas confondu avec la validation du système de distribution des médicaments finis.
Références : ISO : ISO 11607-1 : 2019, emballages pour dispositifs médicaux en phase terminale.
Gardez l’emballage approuvé lié aux expéditions de production
Un rapport d’emballage n’est utile que si la configuration expédiée peut être retracée jusqu’à la configuration évaluée. Consignez la spécification du carton, le dessin d’insertion, le nombre d’appareils, la méthode de fermeture et les références fournisseurs pertinentes dans le dossier de déballage approuvé. Les instructions de l’entrepôt doivent indiquer quelle révision s’applique et comment les départs sont gérés. ISTA discute des considérations relatives aux retests lorsque les produits ou les emballages changent ; L’équipe projet doit encore décider ce qu’un changement particulier signifie pour ses preuves. Remplacer un matériau d’insertion, modifier les dimensions du carton ou augmenter la quantité peut modifier les hypothèses sous-jacentes à une évaluation antérieure. Demandez une revue d’impact documentée avant de poursuivre le résultat précédent. Conserver la décision avec le registre de modification, y compris toute évaluation supplémentaire convenue avec le laboratoire. Cela donne au personnel des achats et de production une référence commune lorsqu’un envoi ultérieur diffère des échantillons initialement acceptés.
Questions à trancher dans la OEM citation
- Qui possède les plans d’emballage et les révisions de publication ?
- Quel pack est couvert par les preuves existantes ?
- Qui approuve les substitutions ou les changements de quantité d’appareils ?
- Quels documents accompagnent l’envoi de production convenu ?
Références : ISTA : Débuter avec la conception et les tests, y compris les considérations sur les retests.
Questions fréquemment posées
Un carton extérieur intact prouve-t-il que les stylos d’injection ont été dépassés ?
Non. L’acceptation doit inclure les conditions du dispositif et de l’emballage spécifiées dans le plan convenu. Les stylos peuvent nécessiter des vérifications de rétention, de position du bouchon, de dommages et de besoins fonctionnels définis, même lorsque la boîte semble intacte.
Chaque livraison de stylos d’injection a-t-elle besoin d’un 3A ISTA ?
Non. ISTA 3A a une portée de livraison de colis précisée. Choisissez une évaluation appropriée avec le spécialiste de l’emballage et le laboratoire en utilisant l’itinéraire et la configuration d’expédition réels.
Les tests en transit établissent-ils la stabilité des médicaments ou la performance des barrières stériles ?
Un résultat de transit répond aux critères de configuration et d’acceptation évalués. La stabilité des médicaments et toute exigence de barrière stérile nécessitent leurs propres preuves applicables ; ils ne peuvent pas être déduits d’un résultat de carton extérieur.
Sources et portée éditoriale
- ISTA : Procédures de test, y compris la procédure 3A
- ASTM International : ASTM D4169-23e1, Essais de performance des conteneurs et systèmes maritimes
- ISO : ISO 11607-1 : 2019, emballages pour dispositifs médicaux en phase terminale
- ISTA : Débuter avec la conception et les tests, y compris les considérations sur les retests
Références vérifiées 2026-10-24. Il s’agit de considérations d’examen des achats basées sur des descriptions de sources publiques, et non d’un protocole de laboratoire. Aucun résultat de test Hytanbio ni aucune revendication de certification n’est rapporté. Les équipes techniques et réglementaires responsables doivent déterminer les exigences applicables au produit et au marché visés.