
Von Hytanbio Tech | Aktualisiert
Eine zugelassene Injektionsstiftprobe benötigt eine kontrollierte Produktionsdefinition vor der erneuten Fertigung. Vereinbaren Sie die Zeichnungen, Materialien, Inspektionsmethoden und Freigabepflichtungen und legen Sie dann fest, welche Lieferantenänderungen eine Benachrichtigung und Genehmigung erfordern. Der Designinhaber und der Produktantragsteller sollten bestimmen, welche zusätzliche Verifikation, Validierung oder regulatorische Bewertung eine Änderung benötigt.
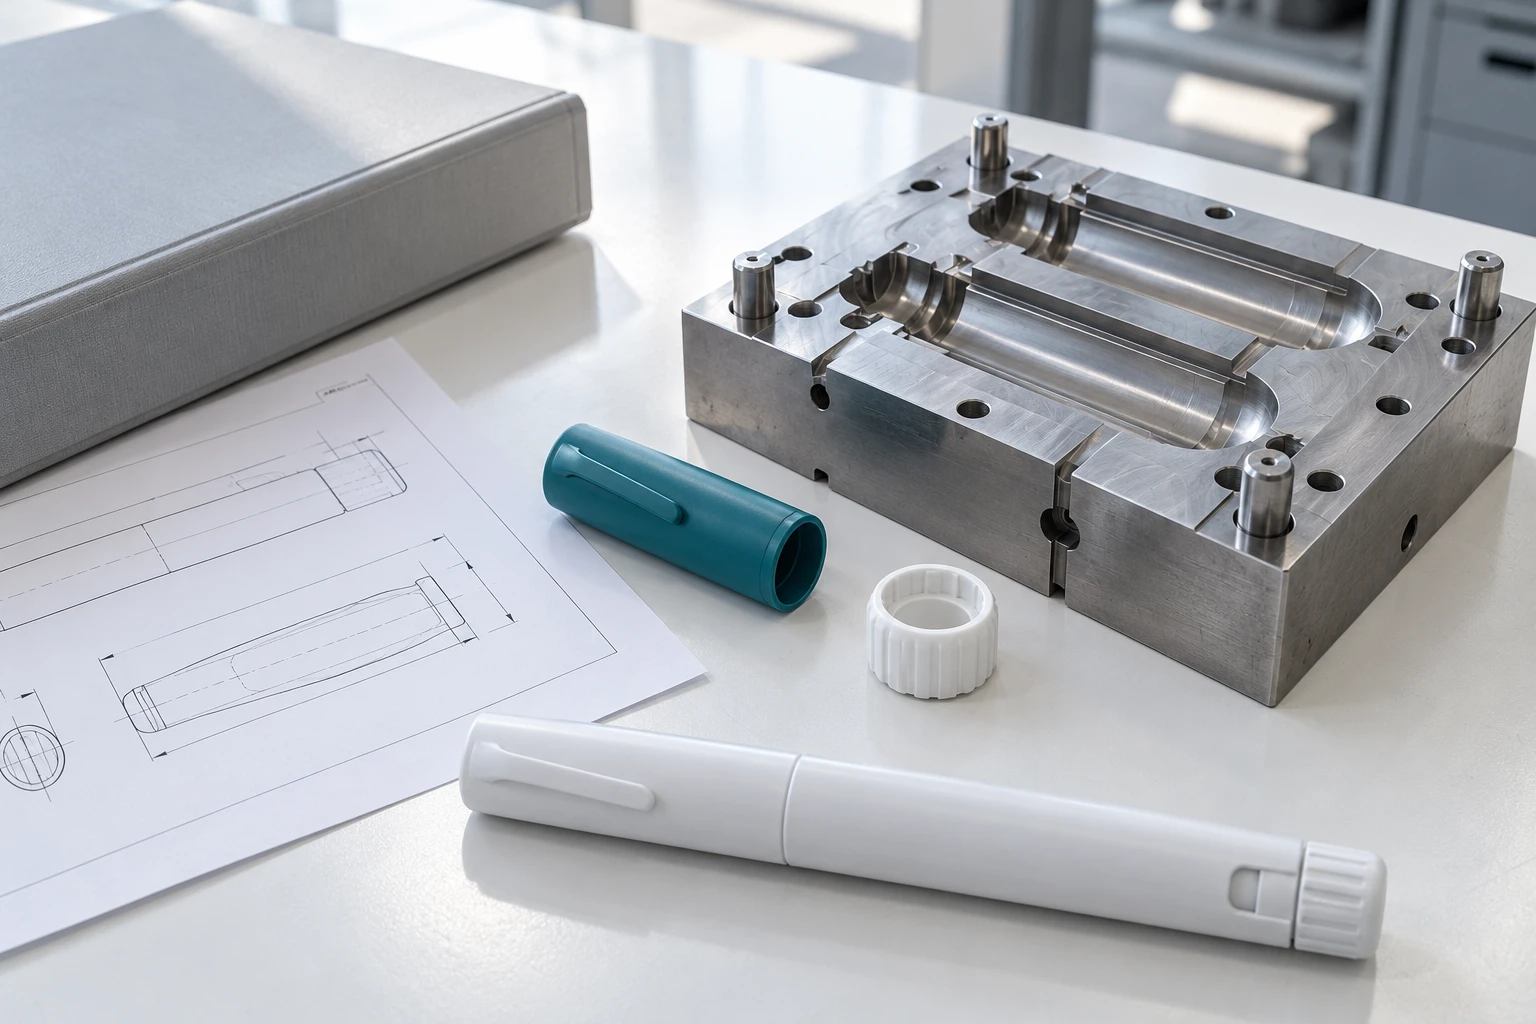
Übersetzen Sie die Probengenehmigung in eine identifizierbare Produktionsbasis
Eine signierte Probe kann ein vereinbartes Erscheinungsbild oder Merkmal etablieren, aber die Reihenfolge benötigt dennoch eine reproduzierbare Definition. Fragen Sie, welche Zeichnungsüberarbeitung, Materialspezifikation und Komponentenreferenzen den akzeptierten Stift beschreiben. Unterscheide kundensichtbare Entscheidungen wie Farbe und Logo von Merkmalen, die Montage oder Leistung beeinflussen. Identifizieren Sie die genehmigten Akzeptanzkriterien und wie der Hersteller sie in der Produktion überprüfen wird. ISO 13485:2016 bietet einen Qualitätsmanagementrahmen für medizinische Geräte; Es stellt nicht den Inhalt des Übertragungspakets dieses Projekts fest und zeigt nicht, dass der Prozess validiert wurde. Der Käufer sollte die relevanten Unterlagen anfordern und zustimmen, wie vertrauliche technische Informationen geprüft werden können. Dokumentieren Sie, wem das Design gehört und wer Überarbeitungen autorisieren kann. Wenn ein akzeptierter Prototyp Komponenten oder Prozesse verwendet, die sich von der Produktion unterscheiden, listen Sie diese Unterschiede vor der Übertragungsgenehmigung auf. Eine Musterunterschrift sollte keinen Zweifel darüber lassen, welche Version neu bestellt werden darf.
Minimale Baseline-Felder zur Diskussion
- Produktkennung und genehmigte Überarbeitung der Zeichnung
- Materialliste und kontrollierte Kaufteil-Referenzen
- Material-, Oberflächen- und Kunstwerkspezifikationen
- Inspektionsmethoden, Akzeptanzkriterien und Freigabegenehmigung
- Bekannte Unterschiede zwischen Prototyp und geplanter Produktion
Quellen: ISO 13485:2016: Qualitätsmanagementsysteme für medizinische Geräte.
Behalten Sie aktuelle Qualitätssystem-Referenzen im Vertrag
Für ein US-Programm prüfen Sie die Qualitätssystemreferenzen, die in Lieferantenfragebögen und Verträgen verwendet werden. Die FDA gibt an, dass ihre Qualitätsmanagement-System-Verordnung auf 2026-02-02 wirksam geworden ist und ISO 13485:2016 durch Verweis in den überarbeiteten Teil-820-Rahmen integriert. Die Anwendbarkeit hängt von der Rolle der Organisation und dem Produkt ab; ein Anbieter sollte die Zertifizierung nicht allein als FDA-Zulassung bezeichnen. Das zuständige Regulierungsteam sollte die Verpflichtungen des Fertiggeräteherstellers, Komponentenlieferanten und Antragstellers für Kombinationsprodukte ermitteln. Im Vertrag werden die Verantwortlichkeiten auf tatsächliche Aktivitäten und Aufzeichnungen zugeordnet: Designentscheidungen, Einkaufskontrollen, Produktionsfreigabe und Umgang mit Abweichungen. Vermeiden Sie es, diese Verantwortlichkeiten als unerklärliche Abkürzungen in einem Anhang zu lassen. Wenn ein altes Dokument noch Altterminologie verwendet, bitte um eine Zuordnung zu den aktuellen Anforderungen, anstatt davon auszugehen, dass die Umbenennung eines Ordners den zugrundeliegenden Prozess verändert. Behalten Sie alle identifizierten Lücken einem Eigentümer und eine Schließungsentscheidung bei.
Verantwortlichkeiten, die explizit zugewiesen werden müssen
- Entwurfsbefugnis und technischer Dokumentenzugriff
- Lieferantenzulassung und Spezifikationen für gekaufte Bauteile
- Produktionsabnahme und Versandgenehmigung
- Abweichungsprüfung, Beschwerdekommunikation und Änderungsgenehmigung
- Regulatorische Bewertung des Endprodukts
Quellen: FDA: Regulierung des Qualitätsmanagementsystems, wirksam 2026-02-02.
Bewerten Sie eine vorgeschlagene Änderung anhand der genehmigten Beweise
Verlangen Sie genügend Details in einer Änderungsmitteilung, um den Vorschlag mit der Produktionsbasis zu vergleichen. Eine Beschreibung wie äquivalentes Material oder verbesserte Werkzeuge ist für eine ingenieurtechnische Entscheidung zu allgemein. Fordern Sie die alten und neuen Referenzen, den Grund für die Änderung und den vorgeschlagenen Umsetzungspunkt an. Der Entwurfseigentümer sollte betroffene Anforderungen, Schnittstellen und Risikokontrollen identifizieren und dann entscheiden, ob bestehende Beweise weiterhin anwendbar sind. ISO 14971 beschreibt einen Risikomanagementprozess, der sich über den gesamten Gerätelebenszyklus erstreckt; Ein Projekt benötigt weiterhin eine eigene dokumentierte Bewertung der jeweiligen Veränderung. Zum Beispiel könnte ein hypothetischer Harzersatz eine Überprüfung der Maße, des Montageverhaltens oder anderer betroffener Anforderungen erforderlich machen. Der angemessene Umfang hängt vom Design und der Substitution ab, nicht von einer universellen Wiederholungsliste. Halten Sie die Bewertung, zusätzliche Arbeit und Genehmigung zusammen, damit die erste Lieferung unter der überarbeiteten Konfiguration zu einer klaren Entscheidung zurückgeführt werden kann.
Nützlicher Inhalt in einer Lieferantenänderungsbenachrichtigung
- Alte und vorgeschlagene Referenzen, Überarbeitungen und betroffene Komponenten
- Begründung, beabsichtigter Nutzen und bekannte technische Unterschiede
- Betroffene Beweise, Anforderungen und Risikokontrollbewertung
- Geplante Bewertung, Annahmeentscheidung und Genehmigungssignaturen
- Erster betroffener Grundstück oder Serienreferenz und Implementierungsdatum
Quellen: ISO 14971:2019: Risikomanagement für medizinische Geräte, öffentlicher Überblick.
Stellen Sie Pilotergebnisse und Grundstücksgenealogie zur Überprüfung zur Verfügung
Definieren Sie, was die Produktionsübertragungsprüfung vor der Montage des Pilotlots erhalten wird. Das Projekt benötigt möglicherweise Inspektionsergebnisse, Montagebeobachtungen, Ausrüstungs- oder Armaturenreferenzen sowie Aufzeichnungen, die Abweichungen vom vorgesehenen Prozess erklären. Das verantwortliche technische Team sollte feststellen, welche Prozesse validierungsbedürftig sind und welche Ergebnisse durch nachfolgende Inspektionen verifiziert werden können. Eine gute erste Charge löst nicht jede Frage zur Wiederholung. Fragen Sie, wie Materialien und gekaufte Teile mit fertigen Stücken verknüpft werden und wie eine spätere Beschwerde auf die entsprechenden Überarbeitungs- und Bauunterlagen zurückzuführen ist. Halte die kommerzielle Akzeptanz von der technischen Veröffentlichungsentscheidung getrennt, wenn ungeklärte Erkenntnisse bestehen. Die Qualitätsvereinbarung sollte erklären, wie Abweichungen genehmigt werden und ob betroffene Bestande bis zur Überprüfung getrennt werden müssen. Der Beschaffung kann dann gegen einen bekannten Freigabestatus bestellen, anstatt sich auf eine E-Mail zu verlassen, in der steht, dass die Fabrik in die Massenproduktion übergegangen ist.
Übertragungs- und Überprüfungsfragen für das Angebot
- Welche Produktions- und Inspektionsunterlagen erhält der Käufer?
- Wer klärt Abweichungen und genehmigt die Übertragungsentscheidung?
- Wie sind Lieferantenlose mit fertigen Geräte-Chargen verknüpft?
- Wie wird eine nicht genehmigte Substitution eingedämmt?
- Welche offenen Artikel verhindern, dass eine Lieferung freigegeben wird?
Häufig gestellte Fragen
Reicht eine zugelassene Injektionsstiftprobe für die Massenproduktion aus?
Die Probe sollte mit kontrollierten Zeichnungen, Materialien, Bauteilreferenzen und Akzeptanzkriterien verknüpft sein. Die verantwortlichen Teams müssen außerdem Differenzen zwischen dem Prototyp und dem vorgesehenen Produktionsprozess vor der technischen Veröffentlichung klären.
Bedeutet ISO 13485 Zertifizierung, dass ein Injektionsstift von der FDA zugelassen ist?
Nein. Ein Qualitätsmanagement-System-Zertifikat und die behördliche Genehmigung eines bestimmten Produkts sind unterschiedliche Angelegenheiten. Bewerten Sie die relevante Herstellerrolle, Produktanforderungen und den Einreichungsweg gemeinsam mit dem zuständigen Regulierungsteam.
Muss jeder Lieferantenwechsel dieselben Tests auslösen?
Nein. Dokumentieren Sie die Änderung und bewerten Sie ihre Auswirkungen auf Anforderungen, Schnittstellen, Risikokontrollen und bestehende Belege. Die verantwortlichen technischen und regulatorischen Teams sollten die zusätzliche Arbeit und etwaige Auswirkungen auf die Einreichung begründen.
Welches ist das nützlichste Rückverfolgbarkeitsfeld für eine veränderte Komponente?
Verknüpfe die neue Komponente und die Zeichnungsrevision mit der zuerst betroffenen fertigen Charge oder der Serienreferenz. Behalten Sie die Änderungsentscheidung und die unterstützenden Unterlagen auf, damit spätere Lieferungen und Beschwerden mit der tatsächlich gelieferten Konfiguration abgeglichen werden können.
Referenzen und redaktioneller Umfang
- ISO 13485:2016: Qualitätsmanagementsysteme für medizinische Geräte
- FDA: Regulierung des Qualitätsmanagementsystems, wirksam 2026-02-02
- ISO 14971:2019: Risikomanagement für medizinische Geräte, öffentlicher Überblick
Von Hytanbio Tech für OEM Beschaffungs- und Entwicklungsgespräche vorbereitet. Quellen haben 2026-10-31 überprüft. Öffentliche Standardbeschreibungen identifizieren den Anwendungsbereich; Die verantwortlichen Teams benötigen kontrollierte Standards und produktspezifische Protokolle für die formale Bewertung. Die Checklisten sind redaktionelle Empfehlungen, keine zitierten Standardklauseln, Patientenanweisungen, regulatorische Ratschläge oder Hytanbio Testergebnisse. Es wird keine Zertifizierung oder Produktzulassung beantragt. Überprüfen Sie Entwürfe und Standardausgaben noch einmal, bevor Sie sich für ein Projekt darauf verlassen.