
Door Hytanbio Tech | Bijgewerkt
Een goedgekeurd injectiepenmonster vereist een gecontroleerde productiedefinitie voordat herhaalde productie plaatsvindt. Spreek de tekeningen, materialen, inspectiemethoden en vrijgaveverantwoordelijkheden overeen, en geef vervolgens aan welke leverancierswijzigingen kennisgeving en goedkeuring vereisen. De ontwerpeigenaar en productaanvrager moeten bepalen welke aanvullende verificatie, validatie of regelgevende beoordeling een wijziging nodig heeft.
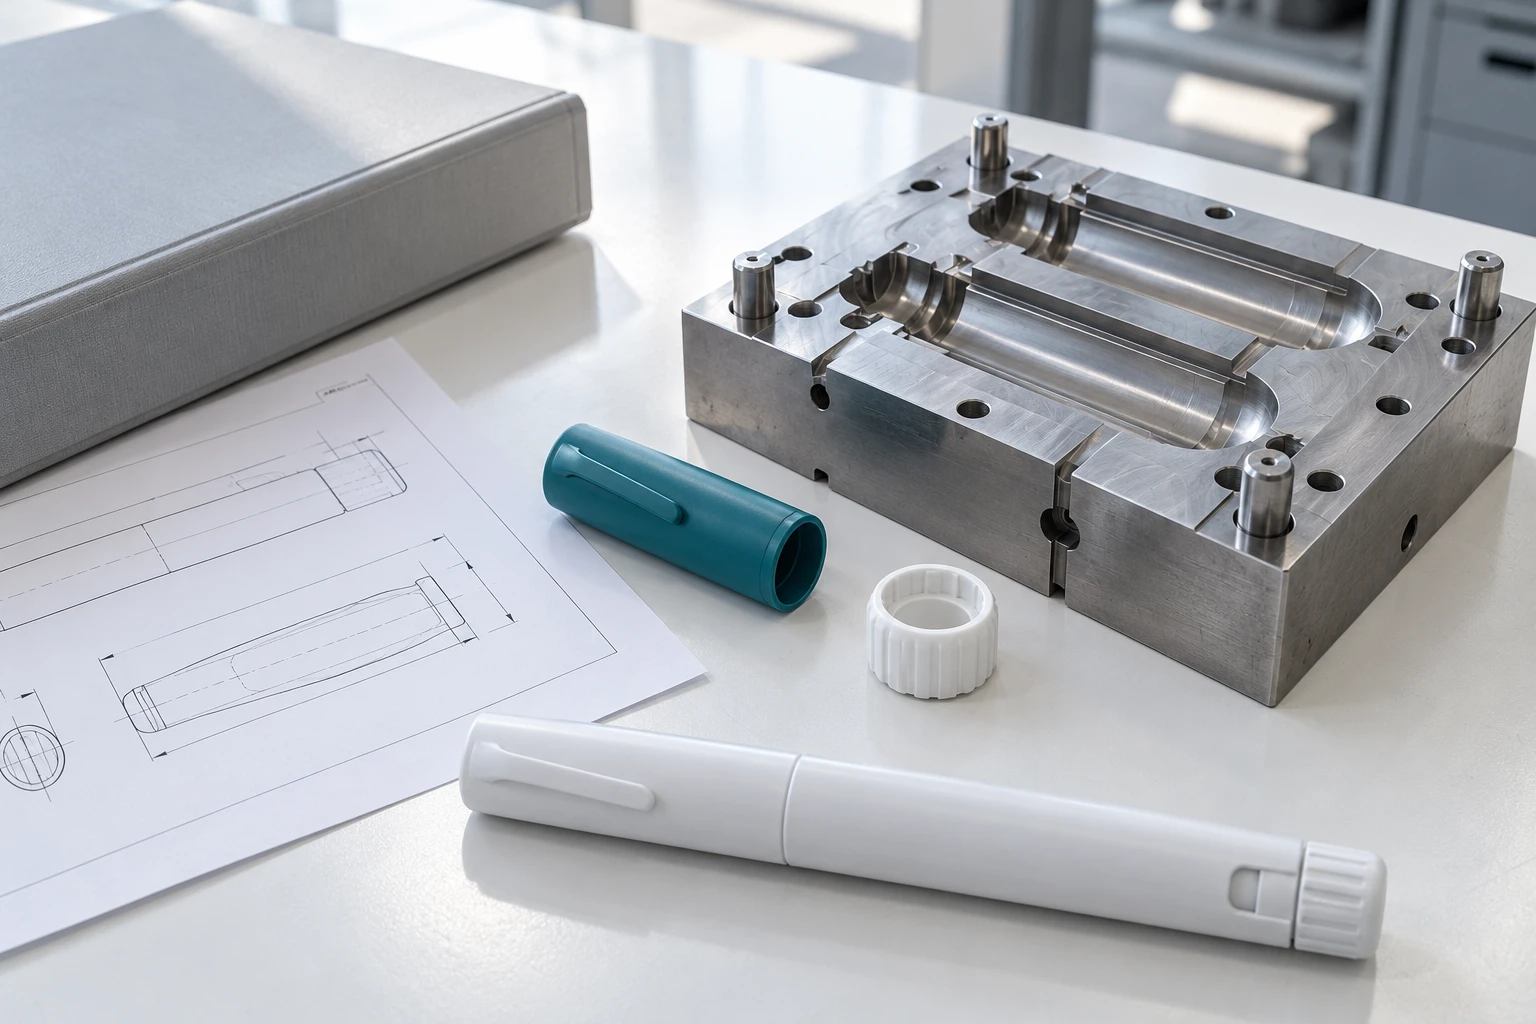
Proefgoedkeuring vertalen naar een identificeerbare productiebaseline
Een ondertekend monster kan een afgesproken uiterlijk of kenmerk vaststellen, maar de volgorde heeft nog steeds een reproduceerbare definitie nodig. Vraag welke tekening, revisie, materiaalspecificatie en componentreferenties de geaccepteerde pen beschrijven. Onderscheid klantgerichte keuzes zoals kleur en logo van kenmerken die de assemblage of prestaties beïnvloeden. Identificeer de goedgekeurde acceptatiecriteria en hoe de fabrikant deze in productie zal controleren. ISO 13485:2016 biedt een kwaliteitsmanagementkader voor medische apparaten; Het stelt de inhoud van het overdrachtspakket van dit project niet vast of toont aan dat het proces is gevalideerd. De koper dient de relevante documenten op te vragen en akkoord te gaan met hoe vertrouwelijke technische informatie kan worden beoordeeld. Noteer wie het ontwerp bezit en wie revisies kan autoriseren. Als een geaccepteerd prototype componenten of processen gebruikte die anders zijn dan in productie, vermeld dan deze verschillen voordat je de overdracht goedkeurt. Een voorbeeldhandtekening mag geen twijfel laten bestaan over welke versie die je kunt kopen opnieuw mag bestellen.
Minimale basislijnvelden voor discussie
- Productidentificatie en goedgekeurde tekeningsherziening
- Materiaallijst en referenties van gecontroleerde aankooponderdelen
- Materiaal-, afwerkings- en artworkspecificaties
- Inspectiemethoden, acceptatiecriteria en vrijgavebevoegdheid
- Bekende verschillen tussen prototype en beoogde productie
Bronreferenties: ISO 13485:2016: Kwaliteitsmanagementsystemen voor medische hulpmiddelen.
Houd de huidige referenties naar het kwaliteitssysteem in de overeenkomst
Voor een programma in de Verenigde Staten controleer je de referenties van het kwaliteitssysteem die worden gebruikt in leveranciersvragenlijsten en contracten. De FDA stelt dat haar Quality Management System Regulation op 2026-02-02 van kracht werd en ISO 13485:2016 door verwijzing opneemt in het herziene Part 820-kader. De toepasbaarheid hangt af van de rol van de organisatie en het product; een leverancier moet certificering niet alleen als FDA-goedkeuring beschrijven. Het verantwoordelijke regelgevende team moet de verplichtingen bepalen van de fabrikant van het eindapparaat, de leverancier van componenten en de aanvrager van combinatieproducten. In de overeenkomst worden verantwoordelijkheden toegewezen aan daadwerkelijke activiteiten en administratie: ontwerpbeslissingen, inkoopcontroles, productievrijgave en afhandeling van afwijkingen. Vermijd het om die verantwoordelijkheden als onverklaarde acroniemen in een bijlage te laten. Als een oud document nog steeds oude terminologie gebruikt, vraag dan om een mapping naar de huidige vereisten in plaats van aan te nemen dat het hernoemen van een map het onderliggende proces verandert. Houd elke geïdentificeerde kloof die aan een eigenaar is toegewezen en een sluitingsbeslissing.
Verantwoordelijkheden om expliciet toe te wijzen
- Ontwerpbevoegdheid en toegang tot technische documenten
- Leveranciersgoedkeuring en specificaties voor aangeschafte componenten
- Productieacceptatie en verzendautorisatie
- Beoordeling van afwijkingen, communicatie over klachten en goedkeuring van wijzigingen
- Beoordeling van het uiteindelijke beoogde product
Bronreferenties: FDA: Regulering van kwaliteitsmanagementsystemen, effectief 2026-02-02.
Beoordeel een voorgestelde wijziging aan de hand van het goedgekeurde bewijs
Vereis voldoende details in een wijzigingsmelding om het voorstel te vergelijken met de productiebasislijn. Een beschrijving zoals gelijkwaardig materiaal of verbeterd gereedschap is te breed voor een technische beslissing. Vraag om de oude en nieuwe referenties, de reden voor de wijziging en het voorgestelde implementatiepunt. De ontwerper moet de beïnvloede eisen, interfaces en risicobeheersingen identificeren en vervolgens beslissen of bestaand bewijs toepasbaar blijft. ISO 14971 beschrijft een risicomanagementproces dat de levenscyclus van het apparaat beslaat; Een project heeft nog steeds een eigen gedocumenteerde beoordeling van de specifieke verandering nodig. Een hypothetische harsvervanging kan bijvoorbeeld leiden tot herziening van afmetingen, assemblagegedrag of andere beïnvloede vereisten. De juiste reikwijdte hangt af van het ontwerp en de vervanging, niet van een universele hertoetslijst. Houd de beoordeling, extra werk en goedkeuring samen zodat de eerste zending onder de herziene configuratie kan worden teruggevoerd tot een duidelijke beslissing.
Nuttige inhoud in een wijzigingsmelding van leverancier
- Oude en voorgestelde referenties, revisies en getroffen componenten
- Reden, beoogd voordeel en bekende technische verschillen
- Beaamd bewijs, vereisten en risicobeheersingsbeoordeling
- Geplande evaluatie, acceptatiebeslissing en goedkeuringshandtekeningen
- Referentie van het eerste getroffen lot of seriële partij en implementatiedatum
Bronreferenties: ISO 14971:2019: Risicomanagement van medische hulpmiddelen, publiek overzicht.
Maak pilotresultaten en erfgenealogie beschikbaar voor beoordeling
Definieer wat de productie-overdracht beoordeling zal ontvangen voordat de pilotpartij wordt geassembleerd. Het project kan inspectieresultaten, assemblageobservaties, referenties van apparatuur of armaturen en gegevens nodig hebben die afwijkingen van het beoogde proces uitleggen. Het verantwoordelijke technische team moet bepalen welke processen validatie vereisen en welke resultaten door latere inspectie kunnen worden geverifieerd. Een goede eerste batch lost niet elke vraag over herhaalde productie op. Vraag hoe materialen en aangeschafte onderdelen gekoppeld worden aan voltooide partijen, en hoe een latere klacht kan worden herleid naar de relevante revisie- en bouwgegevens. Houd commerciële acceptatie gescheiden van de technische vrijgavebeslissing wanneer er onopgeloste bevindingen blijven. De kwaliteitsovereenkomst moet uitleggen hoe afwijkingen worden toegestaan en of de getroffen voorraad gescheiden moet worden in afwachting van beoordeling. Inkoop kan dan bestellen tegen een bekende releasestatus in plaats van te vertrouwen op een e-mail waarin staat dat de fabriek massaproductie is ingezet.
Overdrachts-review vragen voor het citaat
- Welke productie- en inspectiegegevens ontvangt de koper?
- Wie lost afwijkingen op en keurt de overdrachtsbeslissing goed?
- Hoe zijn leverancierspartijen gekoppeld aan eindproductpartijen?
- Hoe zal een niet-goedgekeurde substitutie worden ingedamd?
- Welke open items voorkomen dat een zending wordt vrijgegeven?
Veelgestelde vragen
Is een goedgekeurd injectie-pen sample voldoende voor massaproductie?
Het monster moet gekoppeld zijn aan gecontroleerde tekeningen, materialen, componentreferenties en acceptatiecriteria. De verantwoordelijke teams moeten ook verschillen tussen het prototype en het beoogde productieproces oplossen voordat de technische release plaatsvindt.
Betekent ISO 13485 certificering dat een injectiepen door de FDA is goedgekeurd?
Nee. Een certificaat voor kwaliteitsmanagementsysteem en een wettelijke autorisatie van een specifiek product zijn verschillende zaken. Beoordeel de relevante rol van de fabrikant, productvereisten en indieningsroute samen met het verantwoordelijke regelgevende team.
Moet elke leverancierswissel dezelfde tests uitvoeren?
Nee. Documenteer de wijziging en beoordeel het effect ervan op eisen, interfaces, risicocontroles en bestaand bewijs. De verantwoordelijke technische en regelgevende teams moeten het extra werk en eventuele implicaties van de indiening verantwoorden.
Wat is het meest nuttige traceerbaarheidsveld voor een gewijzigde component?
Koppel de nieuwe component en tekeningsrevisie aan de eerste getroffen voltooide lot of seriële referentie. Bewaardes de wijzigingsbeslissing en ondersteunende gegevens zodat latere zendingen en klachten kunnen worden gekoppeld aan de daadwerkelijk geleverde configuratie.
Referenties en redactionele reikwijdte
- ISO 13485:2016: Kwaliteitsmanagementsystemen voor medische hulpmiddelen
- FDA: Regulering van kwaliteitsmanagementsystemen, effectief 2026-02-02
- ISO 14971:2019: Risicomanagement van medische hulpmiddelen, publiek overzicht
Voorbereid door Hytanbio Tech voor OEM inkoop- en ontwikkelingsbesprekingen. Bronnen hebben 2026-10-31 gecontroleerd. Openbare standaardbeschrijvingen identificeren de reikwijdte; De verantwoordelijke teams hebben gecontroleerde standaarden en productspecifieke protocollen nodig voor formele evaluatie. De checklists zijn redactionele aanbevelingen, geen geciteerde standaardclausules, patiëntinstructies, regelgeving of Hytanbio testresultaten. Er wordt geen certificering of productautorisatie afgevraagd. Controleer conceptrichtlijnen en standaardedities opnieuw voordat je erop vertrouwt voor een project.