
Автор Hytanbio Tech | Обновлено
Одобренный образец инъекционных ручок требует контролируемого определения производства перед повторным производством. Согласовать чертежи, материалы, методы инспекции и обязанности по выпуску, затем уточнить, какие изменения поставщиков требуют уведомления и одобрения. Владелец дизайна и заявитель продукта должны определить, какая дополнительная проверка, валидация или нормативная оценка необходима для изменений.
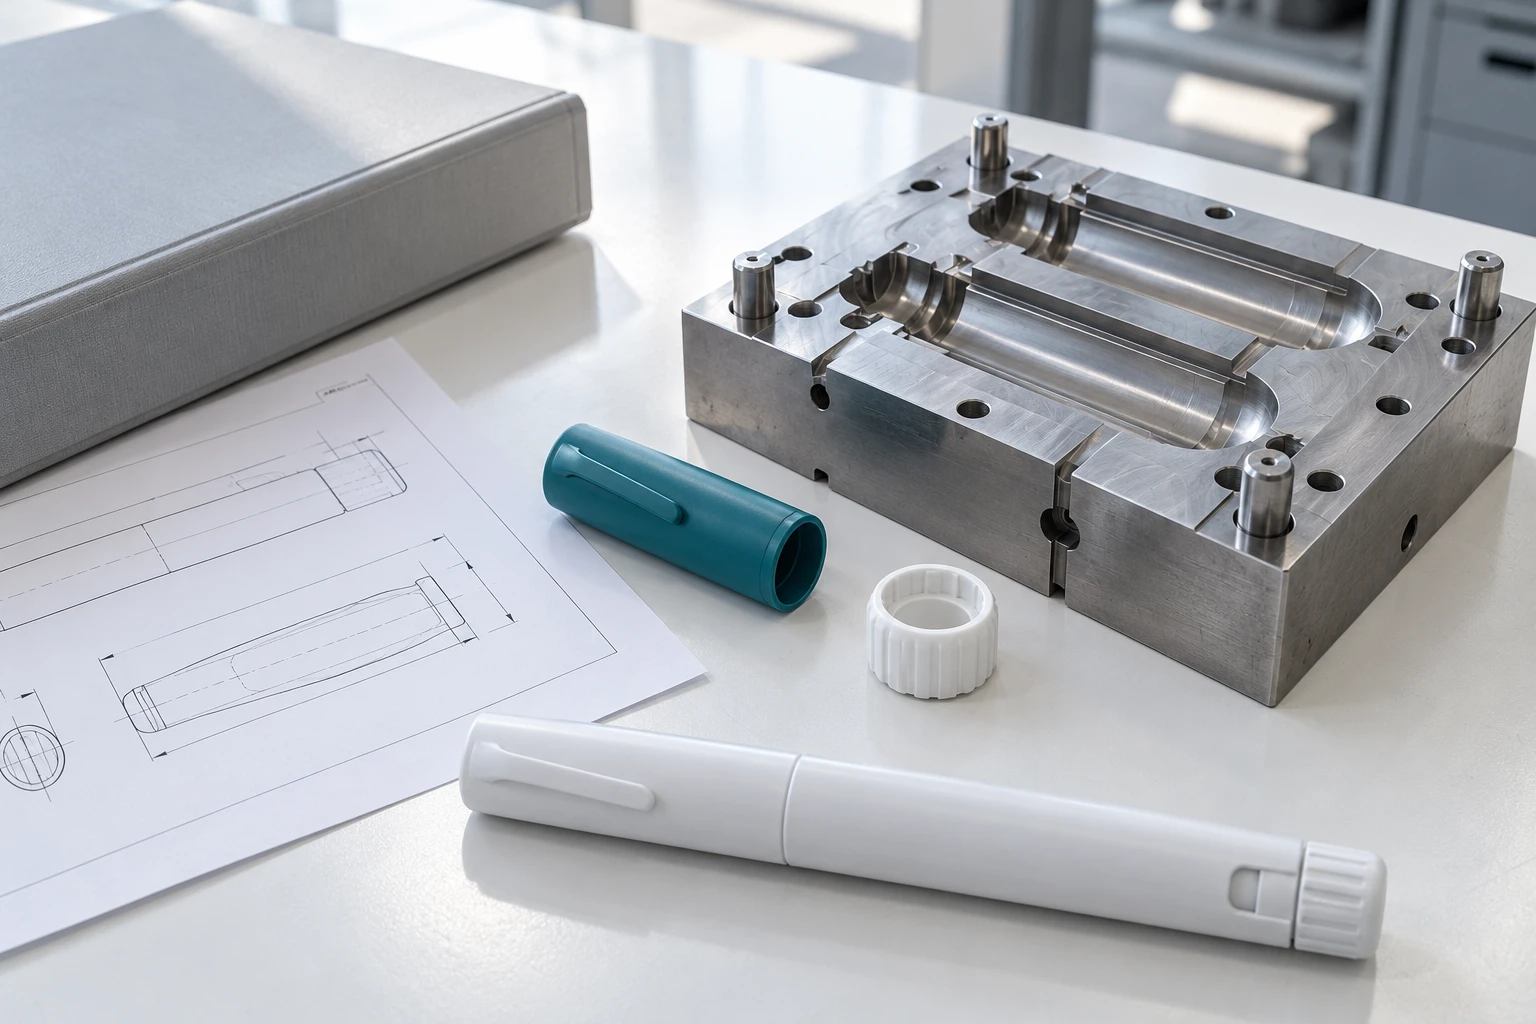
Преобразите одобрение выборки в идентифицируемую производственную базу
Подписанный образец может установить согласованный внешний вид или особенность, но порядок всё равно требует воспроизводимого определения. Спросите, какая версия чертежей, спецификация материала и компоненты описывают принятую ручку. Различайте видимые для клиента выборы, такие как цвет и логотип, от характеристик, влияющих на сборку или производительность. Определите утверждённые критерии приёмки и то, как производитель будет проверять их в производстве. ISO 13485:2016 предоставляет систему управления качеством медицинских изделий; Он не устанавливает содержимое пакета передачи этого проекта и не доказывает, что его процесс был проверен. Покупатель должен запросить соответствующие записи и согласиться на то, как может быть рассмотрена конфиденциальная техническая информация. Запишите, кто владеет дизайном и кто может разрешать правки. Если принятый прототип использовал компоненты или процессы, отличающиеся от серийных, перечислите эти различия до одобрения передачи. Образец подписи не должен оставлять сомнений в том, какую версию можно заказать заново.
Минимальные исходные поля для обсуждения
- Идентификатор продукта и утверждённая редакция чертежа
- Список материалов и контролируемые ссылки на закупленные детали
- Материалы, отделка и технические характеристики
- Методы инспекции, критерии приема и полномочия на выпуск
- Известные различия между прототипом и предполагаемым производством
Источники: ISO 13485:2016: Системы управления качеством медицинских устройств.
Сохраняйте актуальные ссылки на систему качества в соглашении
Для программы в США проверьте ссылки на систему качества, используемые в анкетах поставщиков и контрактах. FDA заявляет, что его Регламент по системе управления качеством вступил в силу с 2026-02-02 и включает ISO 13485:2016 по ссылке в пересмотренную структуру Части 820. Применимость зависит от роли организации и продукта; поставщик не должен описывать сертификацию только как одобрение FDA. Ответственная регуляторная команда должна определить обязанности производителя готового устройства, поставщика компонентов и заявителя на комбинированный продукт. В соглашении обязанности соотносятся с реальными действиями и записями: проектные решения, контроль закупок, выпуск производства и обработка отклонений. Избегайте оставлять эти обязанности в виде необъяснённых аббревиатур в вложении. Если старый документ всё ещё использует устаревшую терминологию, попросите сопоставить его с текущими требованиями, а не предполагать, что переименование папки меняет процесс. Оставьте любой выявленный пробел на владельца и решение о закрытии.
Обязанности для явного распределения
- Право на проектирование и доступ к техническим документам
- Одобрение поставщиком и спецификации закупленных компонентов
- Принятие производства и разрешение на отправку
- Проверка отклонений, коммуникация жалоб и одобрение изменений
- Регуляторная оценка конечного предполагаемого продукта
Источники: FDA: Регулирование системы управления качеством, эффективная 2026-02-02.
Оцените предлагаемое изменение на основе утверждённых доказательств
Потребуется достаточно подробностей в уведомлении об изменениях, чтобы сравнить предложение с базовым производственным уровнем. Такое описание, как эквивалентный материал или улучшенные инструменты, слишком широко для инженерного решения. Запросите старые и новые ссылки, причину изменения и предложенную точку реализации. Владелец проекта должен определить затронутые требования, интерфейсы и меры контроля рисков, а затем решить, остаются ли имеющиеся доказательства применимыми. ISO 14971 описывает процесс управления рисками, охватывающий жизненный цикл устройства; Проекту всё ещё нужна собственная задокументированная оценка конкретного изменения. Например, гипотетическая замена смолы может потребовать пересмотра размеров, поведения сборки или других затронутых требований. Соответствующий объем зависит от конструкции и замены, а не от универсального списка повторного тестирования. Держите оценку, дополнительную работу и одобрение вместе, чтобы первая партия по обновлённой конфигурации могла быть связана с чётким решением.
Полезный контент в уведомлении об изменении поставщика
- Старые и предлагаемые ссылки, изменения и затронутые компоненты
- Причина, предполагаемая выгода и известные технические различия
- Затронутые доказательства, требования и оценка контроля рисков
- Планируемая оценка, решение о принятии и подписи при утверждении
- Первая затронутая партия или серийная ссылка и дата внедрения
Источники: ISO 14971:2019: Управление рисками медицинских устройств, общественный обзор.
Сделайте результаты пилотов и генеалогию участков доступными для просмотра
Определите, что получит обзор передачи производства до того, как пилотная партия будет собрана. Для проекта могут потребоваться результаты инспекции, наблюдения сборки, справки по оборудованию или технике и записи, объясняющие отклонения от предполагаемого процесса. Ответственная техническая команда должна определить, какие процессы требуют валидации, а какие результаты можно проверить последующим осмотром. Хорошая первая партия не решает все вопросы о повторном производстве. Спросите, как материалы и закупленные детали будут связаны с готовыми участками, и как последующие жалобы можно проследить с соответствующими записями о пересмотре и сборке. Если остаются нерешённые результаты, коммерческое принятие отдельно от решения о техническом выпуске. Соглашение о качестве должно объяснять, как разрешаются отклонения и нужно ли затронутый запас разделять до рассмотрения. Затем закупки могут заказывать на основе известного статуса выпуска, а не полагаться на электронное письмо о том, что завод перешёл в массовое производство.
Вопросы для перевода и проверки цитаты
- Какие производственные и инспекционные записи получит покупатель?
- Кто решает отклонения и утверждает решение о переводе?
- Как лоты поставщиков связаны с участками готового оборудования?
- Как будет сдержана неодобренная замена?
- Какие открытые предметы мешают выпуску партии?
Часто задаваемые вопросы
Достаточно ли одобренного образца инъекционной ручки для массового производства?
Образец должен быть связан с контролируемыми чертежами, материалами, эталонами компонентов и критериями принятия. Ответственные команды также должны устранить разногласия между прототипом и предполагаемым производственным процессом до технического выпуска.
Означает ли ISO 13485 сертификацию, что инъекционная ручка одобрена FDA?
Нет. Сертификат системы управления качеством и регуляторная авторизация конкретного продукта — это разные вещи. Оцените соответствующую роль производителя, требования к продукту и путь подачи с ответственной регуляторной командой.
Должна ли каждая смена поставщика вызывать одни и те же тесты?
Нет. Документируйте изменения и оценивайте их влияние на требования, интерфейсы, контроль рисков и имеющиеся доказательства. Ответственные технические и регуляторные команды должны обосновывать дополнительную работу и любые последствия подачи документов.
Какое поле для отслеживаемости наиболее полезно для изменённого компонента?
Свяжите новый компонент и редакцию чертежа с первым затронутым готовым лотом или серийной ссылкой. Сохраняйте решение об изменении и соответствующую запись, чтобы последующие отправки и жалобы могли сопоставлять с фактически предоставленной конфигурацией.
Ссылки и редакционная деятельность
- ISO 13485:2016: Системы управления качеством медицинских устройств
- FDA: Регулирование системы управления качеством, эффективная 2026-02-02
- ISO 14971:2019: Управление рисками медицинских устройств, общественный обзор
Подготовлено Hytanbio Tech для OEM обсуждений закупок и развития. Источники проверили 2026-10-31. Публичные стандартные описания определяют охват; Ответственным командам нужны контролируемые стандарты и специфичные для продукта протоколы для формальной оценки. Контрольные списки — это редакционные рекомендации, а не цитируемые стандартные положения, инструкции пациента, рекомендации по регуляторам или результаты Hytanbio тестов. Сертификация или разрешение на продукт не требуется. Ознакомьтесь с черновиками руководства и стандартными изданиями перед тем, как полагаться на них в проекте.