
Di Hytanbio Tech | Aggiornato
Un campione di penna per iniezione approvato necessita di una definizione di produzione controllata prima di ripetere la produzione. Concordare i disegni, i materiali, i metodi di ispezione e le responsabilità di rilascio, poi specificare quali cambiamenti ai fornitori richiedono preavviso e approvazione. Il proprietario del progetto e il richiedente prodotto dovrebbero determinare quale ulteriore verifica, validazione o valutazione regolatoria necessiti di un cambiamento.
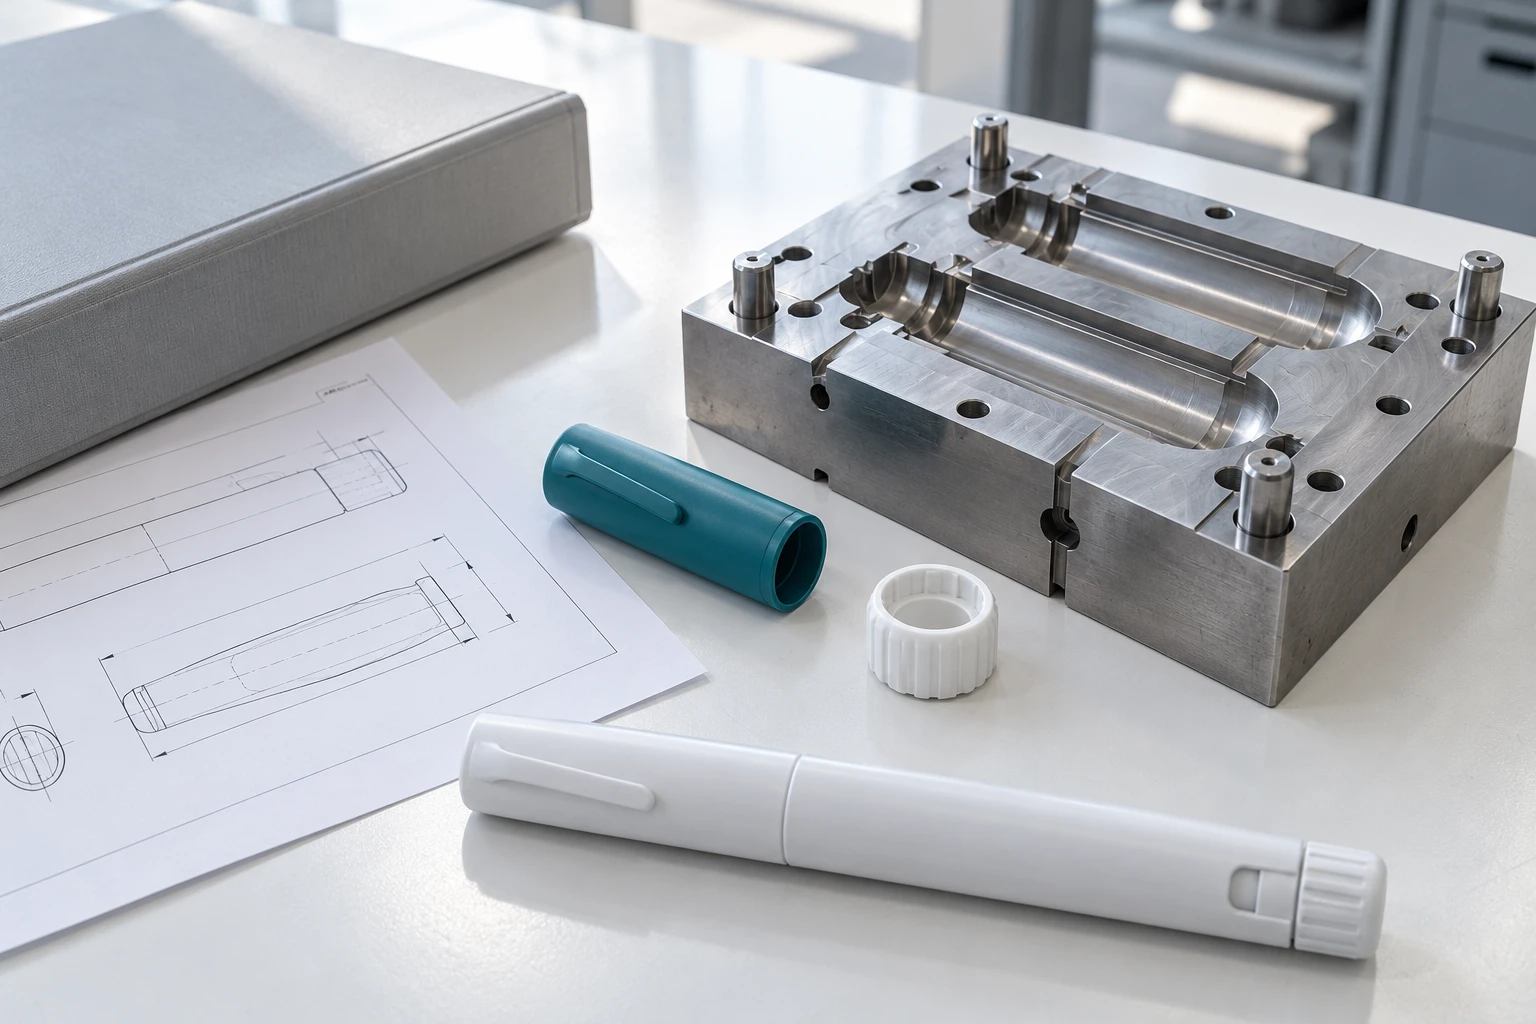
Traduci l'approvazione del campione in una base di produzione identificabile
Un campione firmato può stabilire un'apparenza o una caratteristica concordata, ma l'ordine necessita comunque di una definizione riproducibile. Chiedi quale revisione del disegno, specifica del materiale e riferimenti dei componenti descrivano la penna accettata. Distinguere le scelte visibili per il cliente, come colore e logo, dalle caratteristiche che influenzano l'assemblaggio o le prestazioni. Identifica i criteri di accettazione approvati e come il produttore li verificherà in produzione. ISO 13485:2016 fornisce un quadro di gestione della qualità dei dispositivi medici; Non stabilisce il contenuto del pacchetto di trasferimento di questo progetto né dimostra che il suo processo sia stato validato. L'acquirente dovrebbe richiedere i documenti pertinenti e concordare come possano essere esaminate le informazioni tecniche riservate. Annota chi possiede il progetto e chi può autorizzare le revisioni. Se un prototipo accettato ha utilizzato componenti o processi che differiscono dalla produzione, elenca queste differenze prima dell'approvazione del trasferimento. Una firma di esempio non dovrebbe lasciare dubbi su quale versione acquistare possa essere riordinata.
Campi minimi di riferimento per la discussione
- Identificatore di prodotto e revisione del disegno approvato
- Lista dei materiali e riferimenti controllati per parti acquistate
- Materiali, finiture e specifiche dell'artwork
- Metodi di ispezione, criteri di accettazione e autorità di rilascio
- Differenze note tra prototipo e produzione prevista
Riferimenti fonti: ISO 13485:2016: Sistemi di gestione della qualità dei dispositivi medici.
Conserva i riferimenti aggiornati del sistema di qualità nell'accordo
Per un programma negli Stati Uniti, controlla i riferimenti del sistema di qualità utilizzati nei questionari e nei contratti dei fornitori. La FDA afferma che il suo Regolamento sul Sistema di Gestione della Qualità è entrato in vigore 2026-02-02 e incorpora ISO 13485:2016 per riferimento nel quadro rivisto della Parte 820. L'applicabilità dipende dal ruolo dell'organizzazione e dal prodotto; un fornitore non dovrebbe descrivere la sola certificazione come approvazione FDA. Il team regolatorio responsabile dovrebbe determinare gli obblighi del produttore del dispositivo finito, del fornitore dei componenti e del richiedente del prodotto combinato. Nell'accordo, mappa le responsabilità con attività e registri reali: decisioni di progettazione, controlli d'acquisto, rilascio di produzione e gestione delle deviazioni. Evita di lasciare quelle responsabilità come acronimi inspiegabili in un allegato. Quando un vecchio documento utilizza ancora terminologia legacy, chiedi una mappatura con i requisiti attuali invece di presumere che rinominare una cartella cambi il processo sottostante. Tieni ogni spazio identificato assegnato al proprietario e una decisione di chiusura.
Responsabilità da assegnare esplicitamente
- Autorità di progettazione e accesso ai documenti tecnici
- Approvazione del fornitore e specifiche dei componenti acquistati
- Accettazione della produzione e autorizzazione alla spedizione
- Revisione delle deviazioni, comunicazione dei reclami e approvazione delle modifiche
- Valutazione regolatoria del prodotto finale previsto
Riferimenti fonti: FDA: Regolamentazione del Sistema di Gestione della Qualità, efficace 2026-02-02.
Valuta una modifica proposta rispetto alle prove approvate
Richiedi abbastanza dettagli in un avviso di modifica per confrontare la proposta con la base di produzione. Una descrizione come materiale equivalente o utensili migliorati è troppo ampia per una decisione ingegneristica. Richiedi i riferimenti vecchi e nuovi, la ragione del cambiamento e il punto di implementazione proposto. Il proprietario del progetto dovrebbe identificare i requisiti, le interfacce e i controlli del rischio interessati, quindi decidere se le prove esistenti rimangono applicabili. ISO 14971 descrive un processo di gestione del rischio che attraversa il ciclo di vita del dispositivo; Un progetto ha ancora bisogno di una propria valutazione documentata del cambiamento specifico. Ad esempio, una sostituzione ipotetica della resina potrebbe indebitare la revisione delle dimensioni, del comportamento dell'assemblaggio o di altri requisiti interessati. L'ambito appropriato dipende dal progetto e dalla sostituzione, non da una lista universale di ritest. Mantenere insieme la valutazione, il lavoro aggiuntivo e l'approvazione affinché la prima spedizione sotto la configurazione rivista possa essere ricondotta a una decisione chiara.
Contenuti utili in un avviso di cambio fornitore
- Riferimenti vecchi e proposti, revisioni e componenti interessati
- Motivo, beneficio intenzionale e differenze tecniche note
- Evidenze influenti, requisiti e valutazione del controllo del rischio
- Valutazione pianificata, decisione di accettazione e firme di approvazione
- Prima riferimento al lotto o seriale interessato e data di implementazione
Riferimenti fonti: ISO 14971:2019: Gestione del rischio dei dispositivi medici, panoramica pubblica.
Rendere disponibili i risultati dei piloti e la genealogia dei lotti per la revisione
Definisci cosa riceverà la revisione di trasferimento di produzione prima che il lotto pilota venga assemblato. Il progetto può richiedere risultati di ispezione, osservazioni di assemblaggio, riferimenti e registri di attrezzature o attrezzature e documenti che spiegano le deviazioni dal processo previsto. Il team tecnico responsabile dovrebbe determinare quali processi richiedono validazione e quali risultati possono essere verificati tramite ispezioni successive. Un buon primo lotto non risolve tutte le questioni sulla produzione ripetuta. Chiedi come i materiali e le parti acquistate saranno collegati ai lotti finiti e come un successivo reclamo possa essere ricondotto ai relativi registri di revisione e costruzione. Mantenere separata l'accettazione commerciale dalla decisione di rilascio tecnico quando rimangono risultati irrisolti. L'accordo di qualità dovrebbe spiegare come le deviazioni sono autorizzate e se lo stock interessato debba essere segregato in attesa di revisione. L'acquisto può quindi ordinare contro uno stato di rilascio noto invece di affidarsi a un'email che attesta che la fabbrica è passata alla produzione di massa.
Domande di revisione del trasferimento per il preventivo
- Quali registri di produzione e ispezione riceverà l'acquirente?
- Chi risolve le deviazioni e approva la decisione di trasferimento?
- Come sono collegati i lotti dei fornitori ai lotti per dispositivi finiti?
- Come verrà contenuta una sostituzione non approvata?
- Quali articoli aperti impediscono il rilascio di una spedizione?
Domande frequenti
Un campione di penna a iniezione approvato è sufficiente per la produzione di massa?
Il campione dovrebbe essere collegato a disegni controllati, materiali, riferimenti ai componenti e criteri di accettazione. I team responsabili devono anche risolvere le divergenze tra il prototipo e il processo produttivo previsto prima del rilascio tecnico.
ISO 13485 certificazione significa che una penna per iniezione è approvata dalla FDA?
No. Un certificato di sistema di gestione della qualità e l'autorizzazione regolatoria di uno specifico prodotto sono questioni diverse. Valuta il ruolo rilevante del produttore, i requisiti del prodotto e il percorso di invio con il team regolatorio responsabile.
Ogni cambio fornitore deve attivare gli stessi test?
No. Documenta il cambiamento e valuta il suo effetto su requisiti, interfacce, controlli del rischio e prove esistenti. I team tecnici e regolatori responsabili dovrebbero giustificare il lavoro aggiuntivo e eventuali implicazioni per la sottomissione.
Qual è il campo di tracciabilità più utile per un componente modificato?
Collega il nuovo componente e la revisione del disegno al primo lotto finito o riferimento seriale interessato. Conservare la decisione di modifica e i registri di supporto affinché le spedizioni e i reclami successivi possano essere abbinati alla configurazione effettivamente fornita.
Riferimenti e ambito editoriale
- ISO 13485:2016: Sistemi di gestione della qualità dei dispositivi medici
- FDA: Regolamentazione del Sistema di Gestione della Qualità, efficace 2026-02-02
- ISO 14971:2019: Gestione del rischio dei dispositivi medici, panoramica pubblica
Preparato da Hytanbio Tech per OEM discussioni di approvvigionamento e sviluppo. Le fonti hanno verificato 2026-10-31. Le descrizioni standard pubbliche identificano l'ambito; I team responsabili necessitano di standard controllati e protocolli specifici per il prodotto per una valutazione formale. Le checklist sono raccomandazioni editoriali, non clausole standard citate, istruzioni per i pazienti, consigli normativi o risultati Hytanbio test. Non viene rivendicata alcuna certificazione o autorizzazione al prodotto. Ricontrolla le bozze delle linee guida e le edizioni standard prima di affidarti ad esse per un progetto.