
著者 Hytanbio Tech |更新
承認されたインジェクションペンサンプルは、再生産前に制御された生産定義が必要です。図面、材料、検査方法、リリース責任について合意し、どのサプライヤーの変更が通知と承認を必要とするかを明確にしてください。設計所有者と製品出願者は、変更に追加の検証、検証、または規制評価が必要かどうかを判断すべきです。
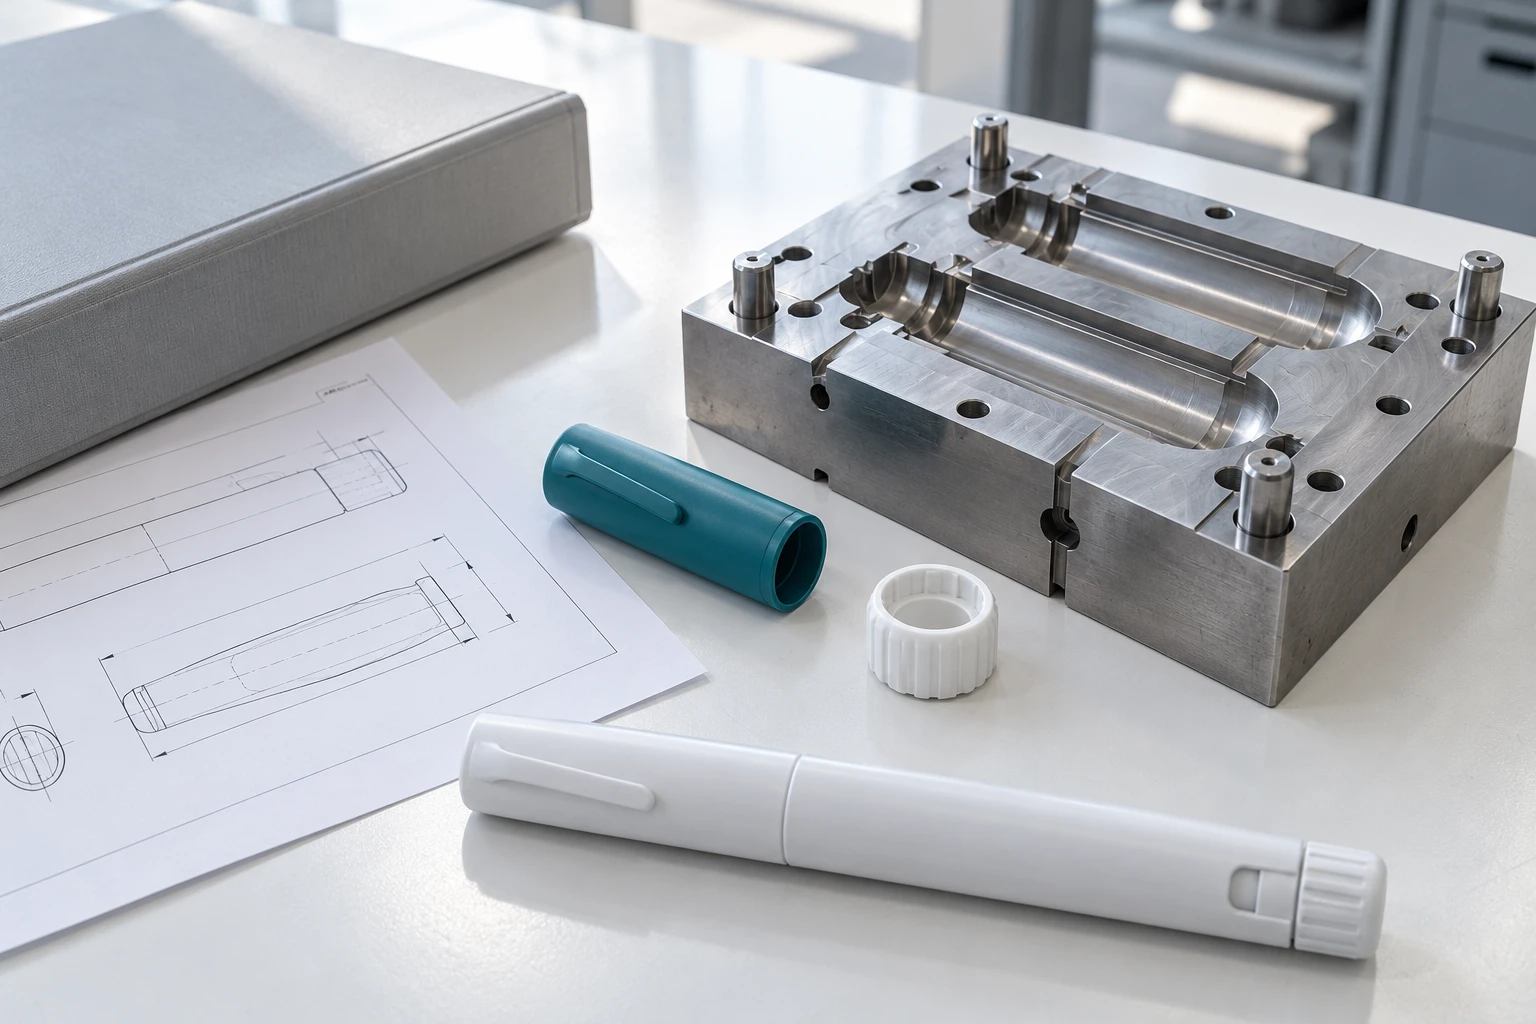
サンプル承認を特定可能な生産基準に変換する
署名されたサンプルは合意された外観や特徴を確立できますが、順序は再現可能な定義が必要です。どの図面改訂版、材料仕様書、部品の参照が認められたペンを説明しているかを尋ねてください。色やロゴなどの顧客が目に見える選択肢と、組み立てや性能に影響を与える特徴を区別します。承認された受理基準を特定し、製造時にメーカーがどのようにそれをチェックするかを確認しましょう。ISO 13485:2016医療機器の品質管理フレームワークを提供します。このプロジェクト移管パッケージの内容を明らかにしたり、プロセスが検証されたことを示すものではありません。買い手は関連記録を要求し、機密技術情報の確認方法について合意すべきです。設計の所有者と修正の承認権を記録してください。もし受け入れられた試作品が生産と異なる部品やプロセスを使用した場合は、譲渡承認前にそれらの違いをリストアップしてください。サンプル署名があれば、どのバージョンの購入が再注文が許可されるかに不確実性が残らないはずです。
議論のための最低基準フィールド
- 製品識別子および承認図面改訂
- 材料表と管理された購入部品の参照
- 素材、仕上げ、アートワーク仕様
- 検査方法、受け入れ基準およびリリース権限
- 試作機と生産予定との違いが知られている
契約書には最新の品質システムの参照を必ず含めてください
アメリカのプログラムについては、サプライヤーのアンケートや契約で使用される品質システムの参照を確認してください。FDAは、品質管理システム規則が2026年2月2日発効したと述べており、参照による参照ISO 13485:2016を改訂版パート820枠組みに組み込んでいます。適用性は組織の役割と製品によって異なります。サプライヤーは認証だけでFDA承認と表現すべきではありません。責任ある規制チームは、完成品メーカー、部品供給者、組み合わせ製品申請者の義務を明らかにすべきです。契約書では、責任を実際の活動や記録(設計決定、購買管理、生産リリース、逸脱処理)に割り当てます。添付ファイルに説明のない略語として責任を残さないようにしましょう。古い文書でまだレガシー用語が使われている場合は、フォルダ名変更が基礎プロセスを変えると考えるのではなく、現在の要件へのマッピングを求めましょう。所有者に割り当てられた隙間と閉鎖決定は必ず残してください。
明確に割り当てるべき責任
- 設計権限と技術文書へのアクセス
- サプライヤー承認および購入部品仕様
- 生産受理および出荷承認
- 逸脱審査、苦情の連絡、変更承認
- 最終目的製品の規制評価
提案された変更を承認された証拠と照らして評価してください
提案と生産ベースラインを比較できるよう、変更通知に十分な詳細を要求してください。同等の材料や改良された金型のような記述は、工学的な判断には広すぎます。古い参照と新しい参照、変更理由、提案された実装ポイントを要求してください。設計所有者は、影響を受ける要件、インターフェース、リスク管理を特定し、既存の証拠が引き続き適用可能かどうかを判断すべきです。ISO 14971は装置のライフサイクルをまたぐリスク管理プロセスを説明します。プロジェクトは依然として特定の変更に関する独自の文書化された評価が必要です。例えば、仮に樹脂の置換が行われれば、寸法や組立挙動、その他の影響を受ける要件の見直しが促されることがあります。適切な範囲は設計や置換によって決まり、普遍的な再試験リストではありません。評価、追加作業、承認をまとめて管理し、改訂構成での最初の出荷を明確な決定にたどらせてください。
サプライヤー変更通知における有用な内容
- 古いおよび提案された参照、改訂および影響を受けたコンポーネント
- 理由、意図された利益、そして既知の技術的違い
- 影響を受ける証拠、要件およびリスク管理評価
- 計画的な評価、受理決定および承認署名
- 最初に影響を受けたロットまたはシリアル参照と実施日
パイロット結果や区画の系譜をレビュー用に提供してください
パイロットロットが組み立てられる前に生産移管審査が受け取る内容を定義してください。プロジェクトには検査結果、組み立て観察、機器や備品の参照、意図されたプロセスからの逸脱を説明する記録が必要になる場合があります。責任ある技術チームは、どのプロセスが検証を必要とし、どの結果が後続の検査で検証可能かを判断すべきです。良い最初のロットだけでは、繰り返し生産に関するすべての疑問が解決するわけではありません。材料や購入部品がどのように完成したロットに結びつくのか、また後の苦情が関連する改訂や施工記録にどのように結びつくのかを尋ねてください。未解決の発見がある場合は、商業的受理と技術公開の決定を分けておきましょう。品質契約には、逸脱の許可方法や、影響を受けた在庫を審査まで分離しなければならないかどうかが明記されているはずです。調達部門は、工場が大量生産に移行したというメールに頼るのではなく、既知のリリース状況に基づいて発注できます。
引用に関する移管審査の質問
- 買い手はどの生産および検査記録を受け取るのでしょうか?
- 逸脱を解決し、移管決定を承認するのは誰ですか?
- サプライヤーロットはどのようにして完成品ロットと結びついているのですか?
- 未承認の代替はどのように抑制されるのでしょうか?
- どの開封品が出荷を妨げるのでしょうか?
よくある質問
承認された注射ペンサンプルだけで大量生産に適していますか?
サンプルは管理図面、材料、部品参照、受容基準と連携させるべきです。責任チームは、技術リリース前にプロトタイプと意図された生産プロセスの違いを解決する必要があります。
ISO 13485認証は注射ペンがFDA承認されていることを意味しますか?
いいえ。品質管理システムの証明書と特定の製品の規制承認は別物です。関連するメーカーの役割、製品要件、提出ルートを責任ある規制チームと共に評価してください。
すべてのサプライヤー変更で同じテストをトリガーしなければならないのでしょうか?
いいえ。変更を記録し、要件、インターフェース、リスク管理、既存のエビデンスに与える影響を評価してください。責任ある技術および規制チームは、追加作業や提出時の影響を正当化すべきです。
変更されたコンポーネントに対して最も有用なトレーサビリティフィールドは何ですか?
新しい部品と図面の改訂を、最初に影響を受けた完成ロットまたはシリアル参照にリンクしてください。変更決定とサポート記録を保持し、後の出荷や苦情が実際に提供された構成と照合できるようにします。
参考文献および編集範囲
Hytanbio Techが調達および開発の議論OEM準備しました。情報筋は2026年10月31日を確認した。公開標準記述は範囲を特定し、責任あるチームは、正式な評価のために管理された標準と製品固有のプロトコルを必要とします。チェックリストは編集上の推奨であり、標準条項、患者の指示、規制に関する助言、Hytanbio検査結果ではありません。認証や製品承認は主張されません。プロジェクトに頼る前に、ドラフトガイダンスや標準版を再確認してください。